友康生物
 2026-11-05
 行业热点
细胞治疗产品的效期以天计,部分新鲜制剂甚至以小时计。无菌检查却仍以培养法为基准,检测周期与产品放行窗口之间的错位,是这个品类质控里绕不开的结构性问题。
快速微生物方法(Rapid Microbiological Methods,RMMs)近年持续受到行业讨论,技术成熟度并非核心矛盾,传统培养法的时序限制,在短效期新品类上已经难以适配放行需求。
01培养法卡在哪
传统无菌检查法的培养周期,微生物学来源是严谨的:需要覆盖最慢生长微生物的增殖窗口。对货架期以年计的药品,这个时间成本可以被吸收。细胞治疗产品打破了这一前提:CAR-T从采集到回输通常约7天,TCR-T、NK疗法普遍在7—14天,部分新鲜造血干细胞移植样本的活性窗口只有数小时至数天;产品效期短、产量小,可供检验的样品量有限。
药典无菌检查的取样方案基于统计学设计,在常规取样量下可靠性经过验证。细胞治疗成品取样量远小于常规药品,叠加污染常呈局部分布,取样统计学的局限性在这个品类上被放大。培养周期解决的是慢速生长微生物的孵育窗口,不解决短货架期产品的放行时序。
行业里已经在做“风险放行”:培养法无菌结果未完成前先行放行,事后追认。但风险放行并非通用许可模式,必须配套风险评估文件、稳定的工艺控制、持续环境监测与偏差处置预案,并提前与监管沟通,属于个案化的风险决策。
02 9406和9201:替代路径与验证要求
2025版《中国药典》新增的通则9406《细胞类制品微生物检查指导原则》是这一议题的关键节点。其核心表述明确:细胞类制品采用无菌检查法可能无法保证在制品使用前完成放行检查,因此在风险评估基础上,有条件地采用快速微生物检查法替代经典无菌检查法,已成为安全性质控的必要手段。
9406并没有为任何一款RMM自动授予放行资格。它打开的是一条以验证为前提的替代路径:快速方法须按照通则9201《药品微生物检验替代方法验证指导原则》完成方法学验证,并在具体品种上进行方法适用性试验。9201要求的核心参数包括专属性、检测限、耐用性和重现性,并强调与药典方法平行比对。
国际层面逻辑平行。USP<1223>、EP 5.1.6与ChP 9201在验证框架上高度一致;PIC/S GMP Annex 2A明确,当传统培养法无法在患者给药前获得结果时,应寻求能提供等效数据的替代方法。支原体检测的核酸扩增技术监管接受史更长:EP 2.6.7自2007年起接受NAT方法,USP<63>自2010年起纳入(支原体NAT接受度早于细菌/真菌无菌项目,后者qPCR替代验证难度更高)。一次完整验证可在多个主要市场复用证据链。
国内另一条线索是国务院令第818号《生物医学新技术临床研究和临床转化应用管理条例》,2026年5月1日起施行。它建立“临床研究备案+转化应用审批”双轨模式,明确转化应用质量要求不低于药品上市标准。这意味着细胞治疗从临床转化阶段起就要面对与上市药品同等级别的无菌保障要求。818号令侧重医疗技术端,828号令侧重药品生产端,无菌快检正好是连接医院端质控与企业端GMP合规的关键环节。
03 三条技术路线,各有各的边界
当前RMM按原理大致分三条路线,速度差异来自“检测什么”的差异。
01 呼吸信号法检测微生物代谢产生的CO₂信号,仍需短暂培养窗口,可将培养周期压缩至数天,与药典“生长”逻辑连续性强,验证路径成熟,但速度天花板仍在。
02 固相细胞计数法跳过培养,样品过滤截留、荧光标记后直接计数,2—4小时出结果,但高度依赖样品可过滤性,高密度细胞悬液需单独验证。
03 核酸扩增法(qPCR)直接检测微生物DNA,2—4小时出结果,可鉴定到种。核心争议集中在两点:活菌/死菌DNA的区分,以及复杂细胞基质对扩增的抑制。DNase前处理可降解样本中的游离DNA以降低假阳性,但该步骤本身也必须纳入方法验证。
qPCR的另一重局限是靶向检测:检出范围由引物探针设计决定,无法检出覆盖以外的未知微生物,这与培养法的广谱检出是结构性差异,也是替代验证中必须向监管说明的边界。
qPCR路线的检测时间已普遍进入小时级,这是方法学决定的:核酸扩增不等待微生物增殖,前处理完成后扩增和读数可在数十分钟内完成,全流程2—4小时是常态能力,而非某一款产品的独有优势。当速度不再稀缺,选择标准就落到:验证数据是否覆盖真实细胞治疗样本基质,专属性证据是否排除工程细胞与近缘微生物干扰。
04 检测限、基质兼容性、专属性
9406和9201把RMM送进了放行决策的候选名单,但没有替任何产品回答“能不能用”。真正要看的是三组数据在自有样本基质里成不成立。
检测限要在实际取样量下成立。
qPCR的检测限标称值往往来自纯菌悬液或标准基质。细胞治疗取样量有限、真实污染水平低,标称检测限和实际样本中的检出能力之间可能隔着基质抑制。9201要求与药典方法平行比对,比对样本应尽量接近真实产品基质,而非缓冲液。
基质兼容性要看高密度细胞悬液下的扩增效率
细胞治疗样本密度可达10⁷ cells/mL量级,细胞DNA和培养基成分对qPCR的抑制是已知风险。方法适用性阶段需要确认:该密度下低水平目标的扩增效率是否仍在可接受范围。抑制率数据比“可处理高密度样本”这一句结论更有说服力。
专属性要覆盖客户实际使用的工程细胞和近缘微生物
假阳性在细胞治疗无菌快检里代价很高,一次误报可能触发整批报废或延迟放行。专属性验证应覆盖客户自己的工程细胞类型(MSC、HEK293、T细胞等)和近缘非目标微生物,而不是只验证标准菌株。
05 快检是决策节点,不是结论本身
9406里有一句容易被忽略但分量很重的话:微生物质控项目的放行决策应基于产品工艺整体的防污染控制策略及其结果,而非仅依赖成品的快速微生物方法检查结果。
监管框架对RMM的定位,不是让一个2小时的qPCR结果单独承担“无菌”的全部证明责任,而是要求快速方法作为经过验证的风险决策节点,嵌入无菌工艺保障、过程监控、环境监测和风险评估共同构成的整体控制策略。RMM更实质的价值,是让质控信息与细胞产品的制备周期同步流动:在细胞扩增时给出污染信号,在终产品放行前提供有验证基础的决策依据,而不是在患者回输之后才收到迟到的培养报告。
对准备采用快速方法支持放行的细胞治疗企业来说,“快”是解决放行时效的入场券,但“稳”才是开启这道闸门的钥匙。当我们在谈论装一道“快闸”时,装的绝不仅是一个能跑出2小时结果的试剂盒。没有验证背书的“快”,在质控眼里不是放行通道,而是巨大的合规风险。因此,RMM选型本质上是选择一套能够支撑IND申报、适配自身产品基质、经得起审评的验证证据链——这才是“快闸”能够安全打开的底气。
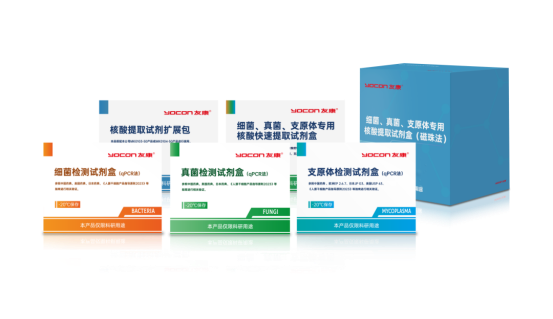
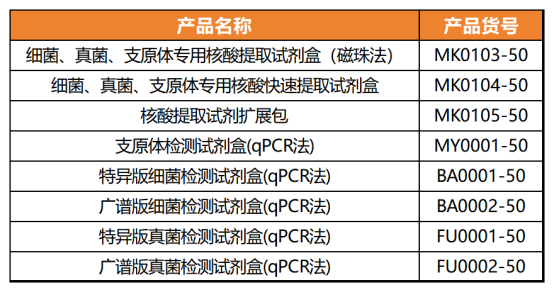
友康快速无菌检测试剂盒系列
Rapid Sterility Testing Kit Series
01
Q:这套方案能解决活菌/死菌假阳性吗?
能。方案中提供核酸提取试剂扩展包,可预先清除样本中残留的核酸片段,确保后续qPCR扩增检出的为活体细菌、真菌和支原体。
02
Q:细胞制剂浓度很高,会抑制扩增吗?
提取体系支持最高 5×10⁷ cells/mL 的样本处理。验证数据显示,10⁶个/mL的NK细胞悬液基质不影响100 CFU/mL的细菌检出,且反应体系内置内参,监控扩增抑制。
03
Q:检测速度和覆盖度如何?
最快三步操作,40分钟内完成提取,全流程最快约 2小时。细菌广谱版序列比对覆盖超3万种,真菌覆盖超1950种;支原体可稳定检出10 CFU/mL的口腔支原体。
04
Q:除了试剂盒,你们能协助客户完成 9201 验证吗?
可以。我们不仅提供参照 ChP/USP/EP/JP 完成基础性能验证的试剂盒,还能提供定制化的替代方法验证方案与技术支持。我们会结合客户的实际样本基质(如 MSC、NK 等细胞制剂),协助客户完成方法适用性试验设计,并提供全程技术指导,协助客户建立符合监管要求的完整验证文件,直接支撑客户的 IND 申报。